
Using Multiple Bam Files Issue 37 Xunchen85ervcaller Github
multiple bam files with call mode · Issue #57 · caleblareau/mgatk · GitHub

warnings when using multiple bam files · Issue #206 · GoekeLab/bambu ...
warnings when using multiple bam files · Issue #206 · GoekeLab/bambu ...
Issues about using salmon quant on multiple bam files · Issue #920 ...
Error using bam file from CellRanger · Issue #37 · JiekaiLab/scTE · GitHub
Multiple BAM files considered one sample · Issue #116 · ablab/IsoQuant ...
TEcount processes multiple bam files at the same time · Issue #104 ...
Downsampling bam files · Issue #1043 · bcbio/bcbio-nextgen · GitHub

Not getting the Bam files · Issue #68 · tgirke/systemPipeR · GitHub
mpileup on multiple files only works if they are bam · Issue #123 ...
Advertisement Space (300x250)
STAR produce empty bam files · Issue #2203 · bcbio/bcbio-nextgen · GitHub

A loop to run clair3 on multiple .bam files · Issue #127 · HKU-BAL ...
Unable to read file error when using long list of Bam files - solution ...
Use sambamba to remove duplicates of bam files · Issue #57 · czbiohub ...
Could not open BAM file · Issue #281 · google/deepvariant · GitHub
Is bam file remove duplicates? · Issue #142 · nservant/HiC-Pro · GitHub
Problem with generating BAM file · Issue #1292 · alexdobin/STAR · GitHub
Input multiple sub.BAM files for a single sample · Issue #121 · epi2me ...
Asking for indexed bam file · Issue #158 · broadinstitute/pilon · GitHub
Can bcbio take BAM files as input instead of fastq files? · Issue #568 ...
Advertisement Space (336x280)
Issues loading BAM files in Google FS · Issue #1816 · bigdatagenomics ...
How to create readdepth files from bam files? · Issue #6 · nathan ...
Error: BAM files must be coordinate sorted · Issue #70 · arq5x/lumpy-sv ...
chunkSizeLimit error: too much BAM data · Issue #533 · GMOD/Apollo · GitHub
About BAM file error · Issue #101 · Xinglab/rmats2sashimiplot · GitHub
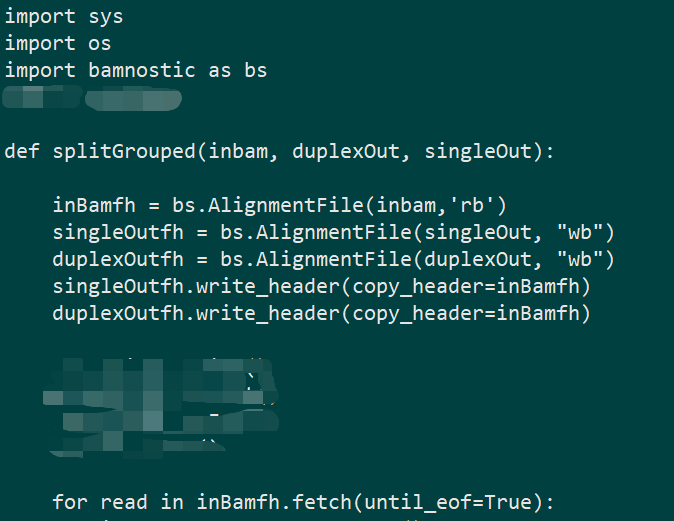
an error when read bam · Issue #47 · betteridiot/bamnostic · GitHub
Fail to download WGS bam files · Issue #162 · BioinformaticsFMRP ...
Sort BAM by coordinate not name? · Issue #53 · hsinnan75/MapCaller · GitHub

Error while reading bam files · Issue #35 · mhammell-laboratory ...
Error with bam files that has paired end reads + singletons · Issue ...
Advertisement Space (336x280)

ERROR on 10* single cell bam · Issue #27 · JiekaiLab/scTE · GitHub
Upload Multiple Files to GitHub | Guide | RapidDev
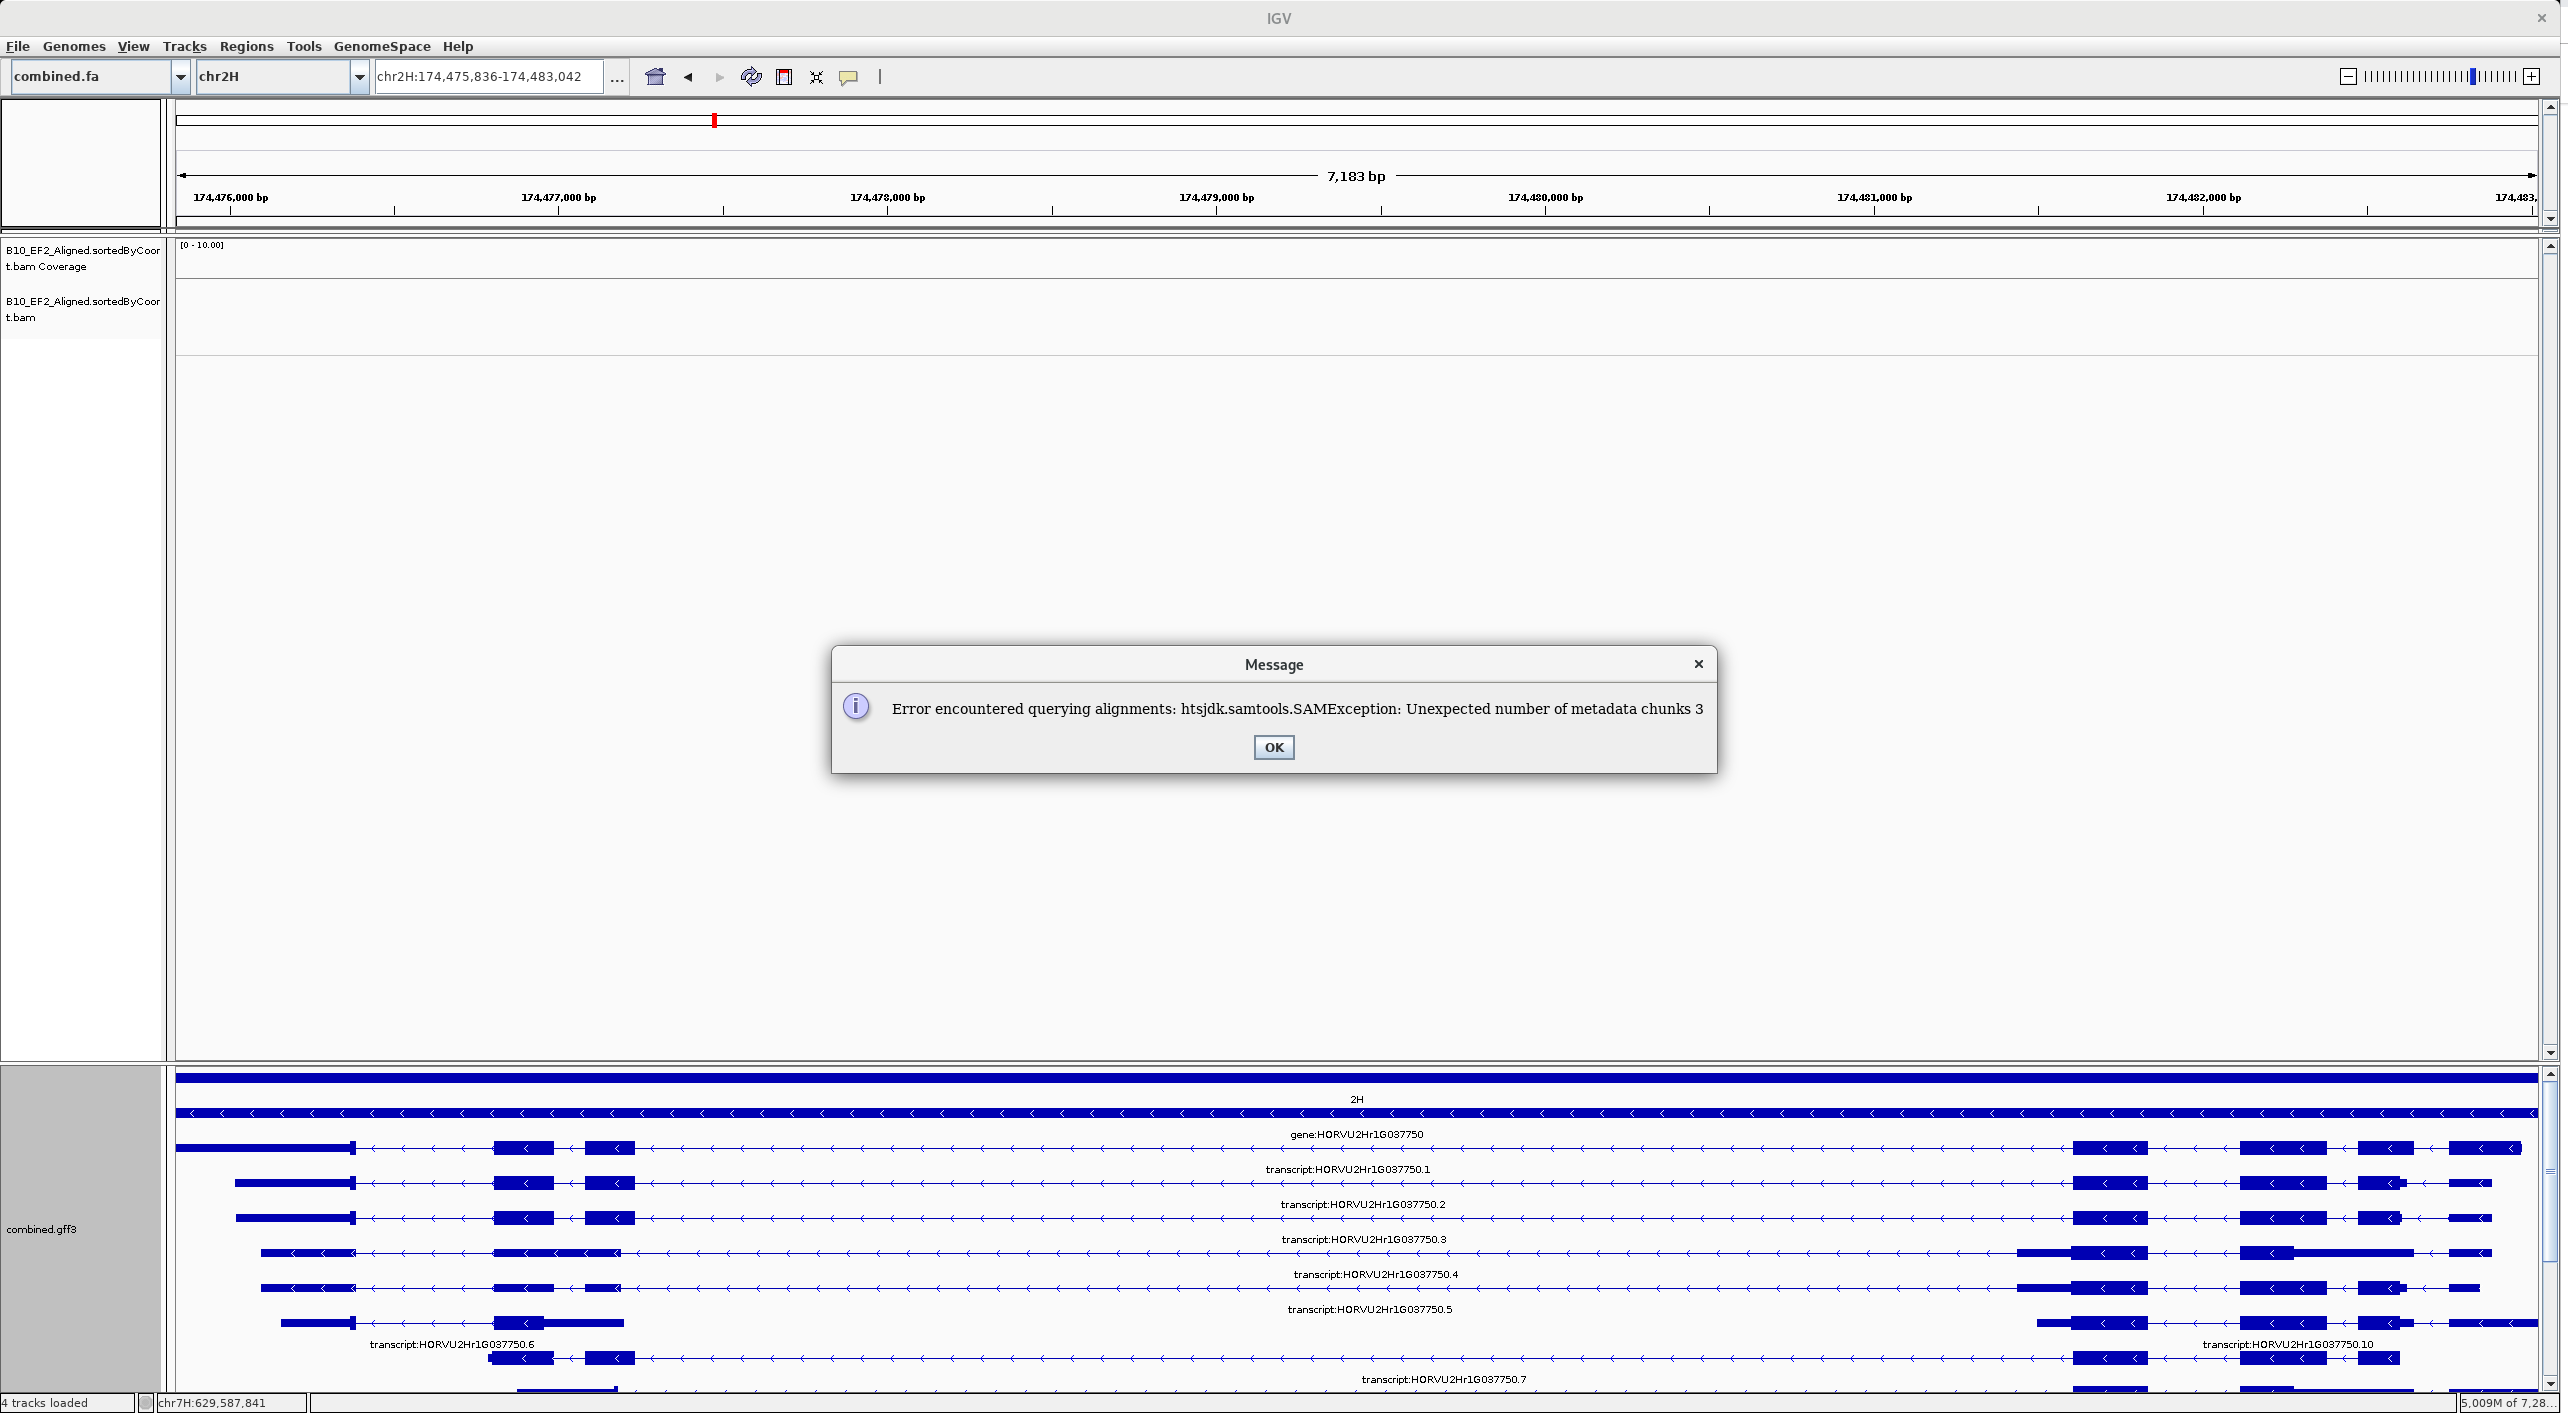
Issue with BAM file viewing · Issue #627 · igvteam/igv · GitHub
Large 10x bam files · Issue #25 · single-cell-genetics/cellsnp-lite ...

generated one BAM file for each single cell · Issue #7 · YiPeng-Gao ...
GitHub - jmschrei/bam2bw: A command-line tool for reading SAM/BAM files ...