
Bcftools Norm Error Issue 1131 Samtoolsbcftools Github
bcftools norm error · Issue #1131 · samtools/bcftools · GitHub
bcftools norm command error messages · Issue #543 · samtools/bcftools ...
Error while running bcftools view · Issue #615 · samtools/bcftools · GitHub
bcftools view -p 1.1 meets error · Issue #1533 · samtools/bcftools · GitHub
bcftools annotate error message · Issue #1221 · samtools/bcftools · GitHub
bcftools merge varscan error · Issue #827 · samtools/bcftools · GitHub
bcftools annotate error · Issue #112 · samtools/bcftools · GitHub
bcftools norm output truncated vcf files · Issue #1814 · samtools ...
some problems in using bcftools norm command · Issue #1890 · samtools ...
bcftools csq with ucsc gff3 · Issue #1898 · samtools/bcftools · GitHub
Advertisement Space (300x250)
bcftools mpileup error - unknown file type · Issue #1955 · samtools ...
For help, an error in bcftools filter · Issue #2060 · samtools/bcftools ...
force bcftools norm to continue when ref is N · Issue #216 · samtools ...
bcftools 1.10 Unexpected type 0 · Issue #1123 · samtools/bcftools · GitHub
Failure in bcftools merge · Issue #1900 · samtools/bcftools · GitHub
bcftools keeps getting killed · Issue #1576 · samtools/bcftools · GitHub

bcftools differs in depth from IGV and samtools · Issue #1831 ...
Bcftools norm: [E::vcf_format] Invalid BCF · Issue #1720 · samtools ...
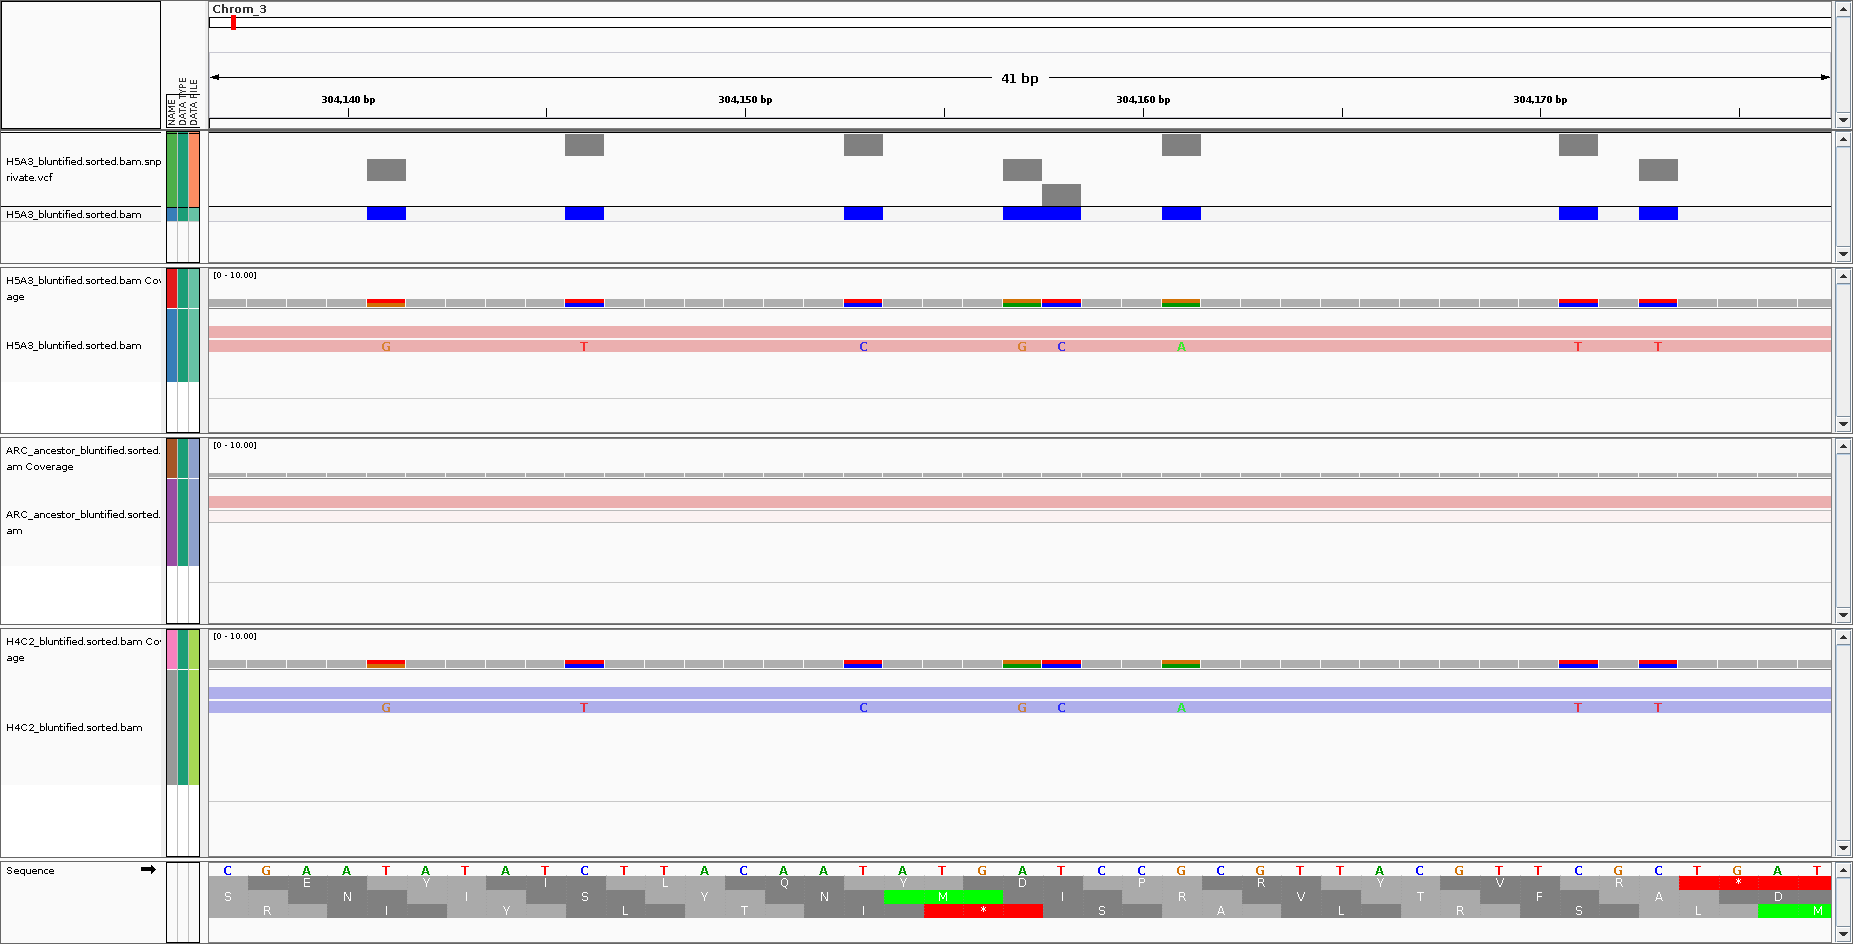
Question? · Issue #1255 · samtools/bcftools · GitHub
Bcftools error -filtering error: the tag "\" is not defined in the VCF ...
Advertisement Space (336x280)
bcftools mpileup --max-depth and number of samples · Issue #1401 ...
Error in bcftools csq: *** Error in `bcftools': free(): invalid size ...
BCFTools 1.9 - Consensus error "fasta sequence does not mach REF allele ...
bcftools merge error: could not load index · Issue #1360 · samtools ...

Missing mpileup records · Issue #1311 · samtools/bcftools · GitHub
bcftools query is *very* slow with large numbers of samples. · Issue ...
bcftools +setGT segfaults on test VCF · Issue #438 · samtools/bcftools ...
bcftools v1.12 norm mishandles NEGATIVE_TRAIN_SITE and POSITIVE_TRAIN ...
Merging 9700 gVCFs using bcftools merge -g · Issue #1610 · samtools ...
bcftools intersection of multi-vcf files with different samples · Issue ...
Advertisement Space (336x280)
feature request: remove *all* duplicates with bcftools norm --rm-dup ...
bcftools merge not producing expected result · Issue #1140 · samtools ...
Improve Explanation of bcftools mpileup Regions File · Issue #1206 ...

bcftools missing lower frequency variants? · Issue #1523 · samtools ...
bcftools annotate set-id not editing ID · Issue #1193 · samtools ...
bcftools POS comparison seems to ignore CHROM · Issue #1153 · samtools ...