
Error In Running Runallsh With Gromacs2021 Issue 112
Error in running runall.sh with GROMACS2021 · Issue #112 ...

Issue with Running GROMACS on a Protein Containing ATP - User ...

Error when running mdrun with gpu - User discussions - GROMACS forums
Error on using Gromacs generated files in run_hsa · Issue #108 ...

Error on using Gromacs generated files in run_hsa · Issue #108 ...

Error when running mdrun with gpu - User discussions - GROMACS forums

Issue after running ‘make’ gromacs version 2021 - User discussions ...

Fatal error in protein - ligand md run - User discussions - GROMACS forums

Fatal error with ''grompp'' - User discussions - GROMACS forums

GPU error in gromacs windows version - User discussions - GROMACS forums
Advertisement Space (300x250)

Problem in running MMPBSA on Gromacs 2020.3 - User discussions ...

Gromacs error with energy minimitzation? | ResearchGate

Issue with MPI - User discussions - GROMACS forums

While running the md run in gromacs, I get the following error, can ...

Running Protein simulation with multiple ligands - User discussions ...

Error in Energy minimization - User discussions - GROMACS forums

3827 questions with answers in FILING | Science topic

Fatal error with grompp - User discussions - GROMACS forums

Error in Gromacs installation on GPU - User discussions - GROMACS forums

How to solve this error in gromacs? | ResearchGate
Advertisement Space (336x280)

How to over come the error in GROMACS simulation (Protein-Ligand ...

Fatal error with ''grompp'' - User discussions - GROMACS forums

Error in Gromacs installation on GPU - User discussions - GROMACS forums
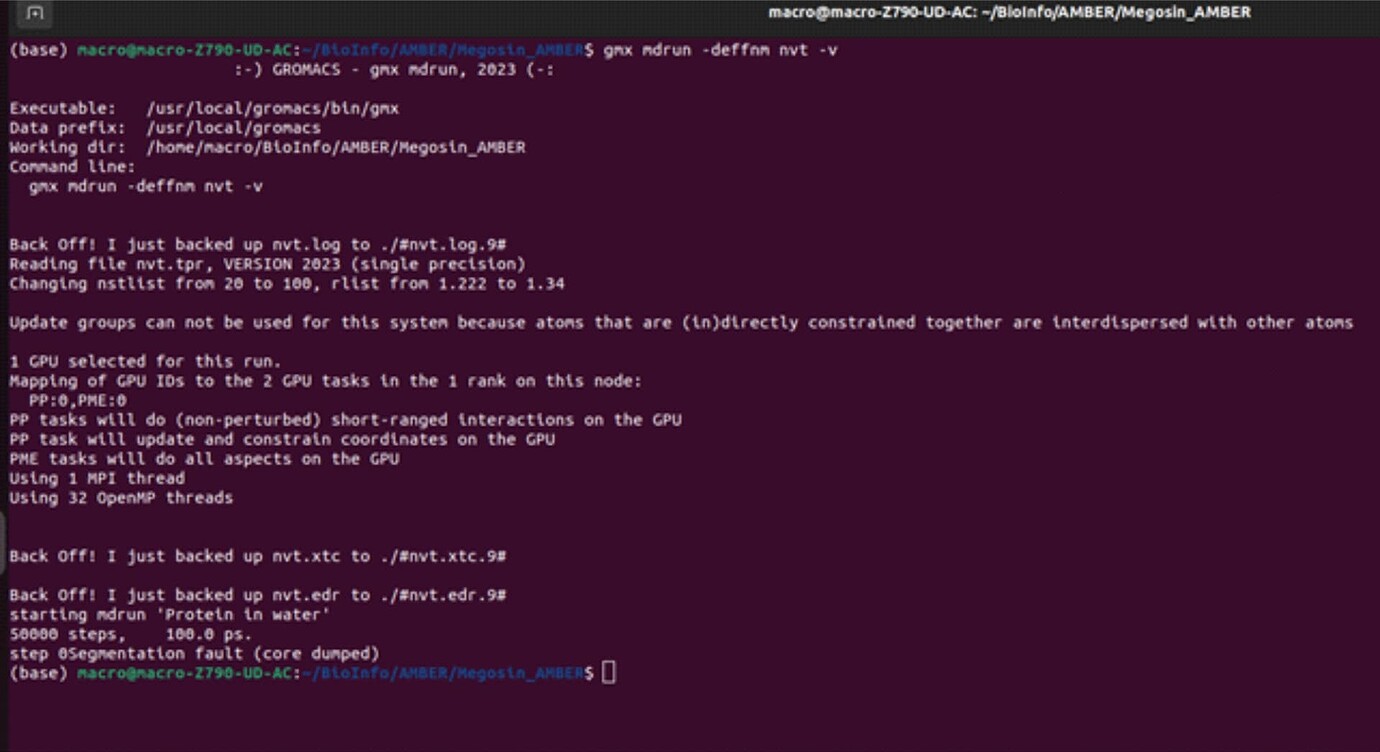
How to solve Segmentation Fault (Core Dumped) Error in GROMACS? - User ...

Error in grompp step - User discussions - GROMACS forums

Error in Gromacs 2022.3 installation - User discussions - GROMACS forums

Why there is error in gromacs? | ResearchGate

Fatal error in protein - ligand md run - User discussions - GROMACS forums

Error in the REMD md run - User discussions - GROMACS forums

Error in solvation - User discussions - GROMACS forums
Advertisement Space (336x280)

Error in gromacs command? | ResearchGate

Energy minimization step error - User discussions - GROMACS forums

Gromacs internal compiler error - User discussions - GROMACS forums

How to overcome the error: "CGenFF versions are not equivalent!" in ...

How to join frames together to make a trajectory in gromacs ...

Gromacs install with conda but can't run on GPU - User discussions ...