
Problems With Bcftools Merge Issue 1915 Samtoolsbcftools Github
Problems with bcftools merge · Issue #1915 · samtools/bcftools · GitHub
bcftools merge with gVCF blocks · Issue #195 · samtools/bcftools · GitHub
Failure in bcftools merge · Issue #1900 · samtools/bcftools · GitHub
bcftools merge issue · Issue #932 · samtools/bcftools · GitHub
bcftools merge fails with too many alt alleles · Issue #1138 · samtools ...
bcftools merge varscan error · Issue #827 · samtools/bcftools · GitHub
bcftools merge segmentation fault · Issue #929 · samtools/bcftools · GitHub
bcftools merge issue · Issue #1510 · samtools/bcftools · GitHub
Error with bcftools consensus · Issue #961 · samtools/bcftools · GitHub

Bioinformatricks | Merge - Combine VCF files with bcftools tutorial ...
Advertisement Space (300x250)
bcftools merge --force-samples can fail · Issue #1081 · samtools ...
bcftools merge issues with multiple alternative alleles at one site ...
bcftools merge gvcf unexpected output · Issue #1940 · samtools/bcftools ...
bcftools merge ref allele inconsistency issue on SV VCF · Issue #1691 ...
bcftools merge error: REF prefixes differ · Issue #988 · samtools ...
bcftools merge not producing expected result · Issue #1140 · samtools ...
Merging 9700 gVCFs using bcftools merge -g · Issue #1610 · samtools ...
bcftools merge error: could not load index · Issue #1360 · samtools ...
Issue using bcftools fixref · Issue #919 · samtools/bcftools · GitHub
Merge into existing VCF file · Issue #1637 · samtools/bcftools · GitHub
Advertisement Space (336x280)
bcftools sort problem · Issue #1867 · samtools/bcftools · GitHub
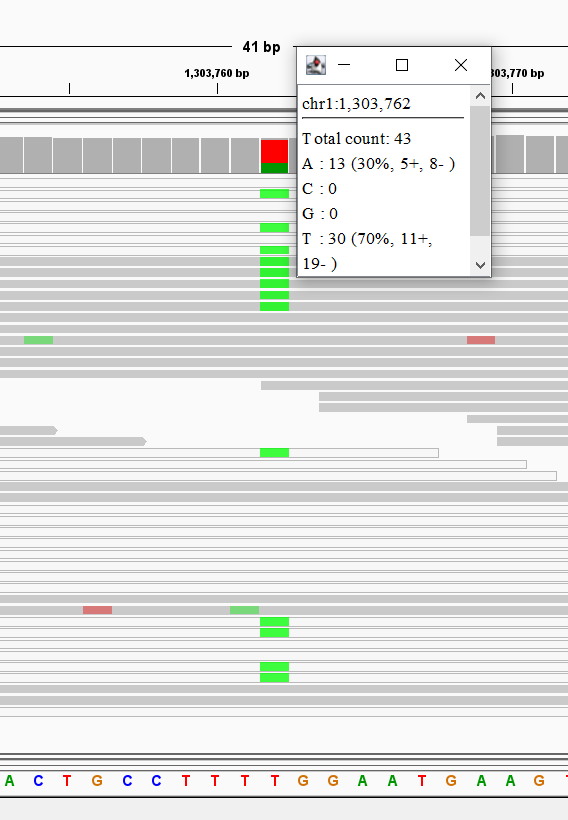
The depth calling by bcftools is not consistent with true depth · Issue ...
Problem with consensus · Issue #1291 · samtools/bcftools · GitHub
problems in samtools · Issue #1217 · samtools/samtools · GitHub

bcftools differs in depth from IGV and samtools · Issue #1831 ...
Question? · Issue #1255 · samtools/bcftools · GitHub
[Solved] bcftools merge Failed to open *vcf.gz: could not load index ...
Does BCFTools merge -m all also merge partially overlapping variants ...
bcftools merge do not output all variants and compression is corrupted ...
How do I call all the variants with BCFTOOLS? · Issue #1904 · samtools ...
Advertisement Space (336x280)
bcftools norm command error messages · Issue #543 · samtools/bcftools ...

Missing mpileup records · Issue #1311 · samtools/bcftools · GitHub
bcftools mpileup error - unknown file type · Issue #1955 · samtools ...

bcftools mpileup --max-depth and number of samples · Issue #1401 ...
bcftools differs in depth from IGV and samtools · Issue #1831 ...
bcftools query --list-samples --samples-file can cause segfault · Issue ...